
Die MDR in Kürze
Die Verordnung (EU) 2017/745 über Medizinprodukte (Medical Device Regulation, MDR) gilt seit dem 26. Mai 2021 unmittelbar in allen EU-Mitgliedstaaten. Sie hat die früheren Richtlinien abgelöst und die Anforderungen an Hersteller, Bevollmächtigte, Importeure und Händler deutlich verschärft – vor allem bei klinischen Nachweisen, Marktüberwachung, Rückverfolgbarkeit und Transparenz.
Für Produkte mit gültigen Bescheinigungen nach altem Recht wurden die Übergangsfristen durch die Verordnung (EU) 2023/607 verlängert – abhängig von der Risikoklasse bis Ende 2027 beziehungsweise Ende 2028 und nur unter Bedingungen, etwa einem QM-System nach Art. 10 Abs. 9 und einem rechtzeitigen Antrag bei einer Benannten Stelle. Prüfen Sie den Status Ihrer Produkte individuell.
Zentrale Pflichten für Hersteller
| Pflicht | Fundstelle | Typischer Nachweis |
|---|---|---|
| Grundlegende Sicherheits- und Leistungsanforderungen | Anhang I | GSPR-Checkliste mit Nachweisen |
| Risikomanagementsystem | Art. 10 Abs. 2, Anhang I | Risikomanagementakte, meist nach ISO 14971 |
| Klinische Bewertung | Art. 61, Anhang XIV | Plan und Bericht zur klinischen Bewertung |
| Technische Dokumentation | Anhang II, III | Produktakte inkl. PMS-Dokumentation |
| Qualitätsmanagementsystem | Art. 10 Abs. 9 | QM-System, meist nach ISO 13485 |
| Verantwortliche Person (PRRC) | Art. 15 | Benennung und Qualifikationsnachweis |
| UDI und Registrierung | Art. 27, 29 | UDI-Zuteilung, Registrierung in EUDAMED |
| Überwachung nach dem Inverkehrbringen | Art. 83–86 | PMS-Plan, PMS-Bericht bzw. PSUR |
| Vigilanz | Art. 87–92 | Meldeverfahren, Trendberichte, Sicherheitskorrekturmaßnahmen |
Technische Dokumentation nach Anhang II und III
Die Technische Dokumentation ist der zentrale Nachweis der Konformität. Benannte Stellen prüfen sie im Konformitätsbewertungsverfahren, Behörden können sie jederzeit anfordern. Sie muss klar, geordnet und eindeutig durchsuchbar sein und über die gesamte Lebensdauer des Produkts aktuell gehalten werden. Unvollständige oder widersprüchliche Unterlagen gehören zu den häufigsten Gründen für Nachforderungen.
- Produktbeschreibung und Spezifikation einschließlich Varianten, Zubehör und UDI-DI
- Vom Hersteller bereitzustellende Informationen: Kennzeichnung und Gebrauchsanweisung
- Informationen zu Auslegung und Herstellung
- Grundlegende Sicherheits- und Leistungsanforderungen mit Nachweisen
- Nutzen-Risiko-Analyse und Risikomanagement
- Verifizierung und Validierung, einschließlich klinischer Bewertung
- Technische Dokumentation zur Überwachung nach dem Inverkehrbringen (Anhang III)
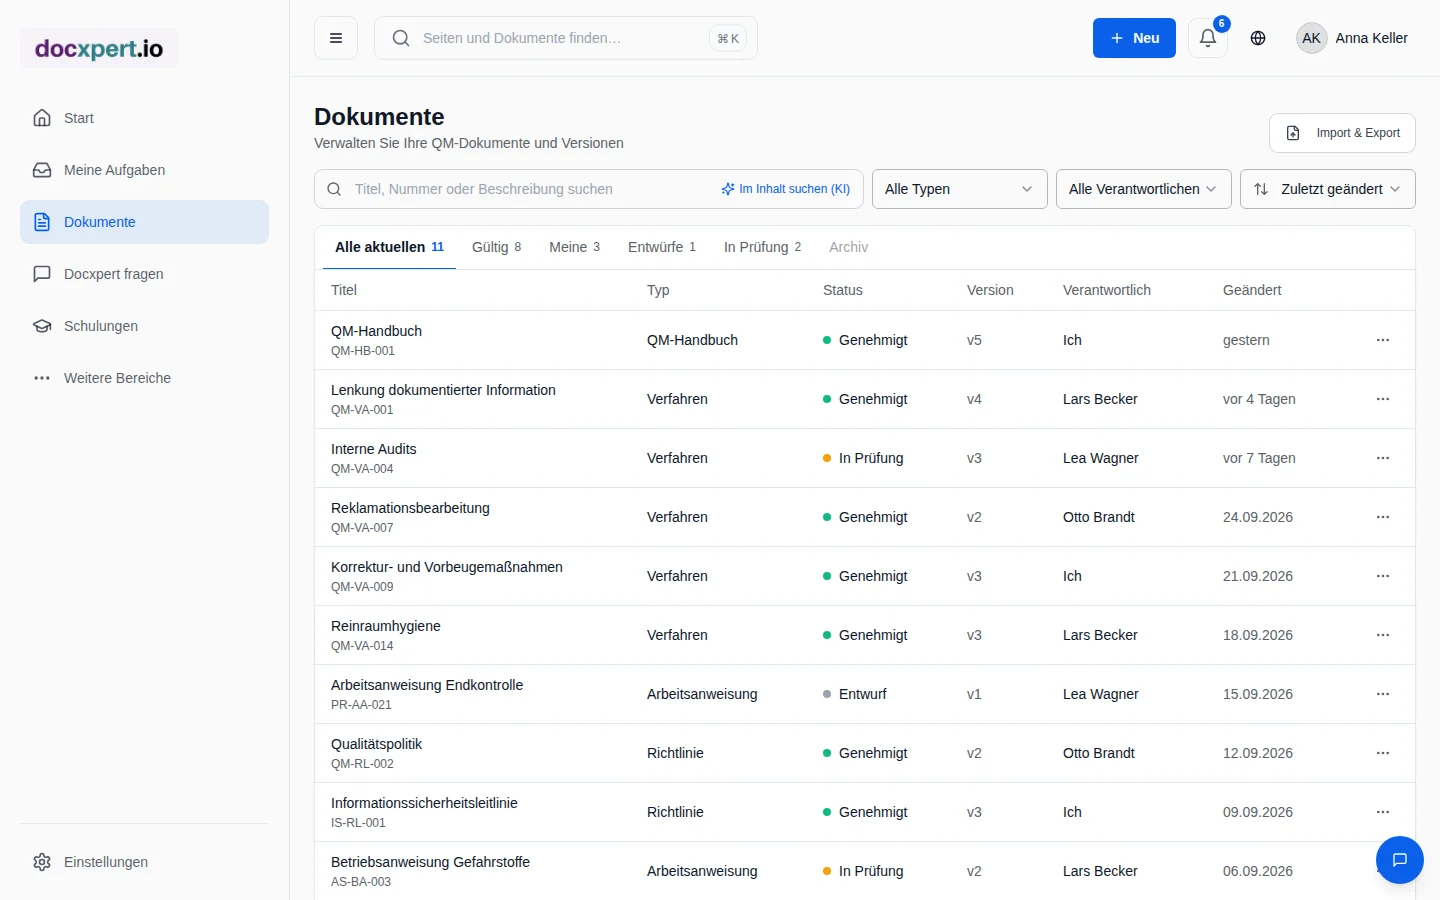
So unterstützt docxpert die MDR-Konformität
Überwachung nach dem Inverkehrbringen
Die MDR verlangt ein aktives, systematisches PMS-System, das proportional zur Risikoklasse ist. Daten aus Reklamationen, Vorkommnissen, Literatur, Registern und Nutzerfeedback werden gesammelt, ausgewertet und für Aktualisierungen von Risikomanagement, klinischer Bewertung und Gebrauchsanweisung genutzt.
| Risikoklasse | PMS-Dokument | Aktualisierung |
|---|---|---|
| Klasse I | PMS-Bericht (Art. 85) | Bei Bedarf |
| Klasse IIa | PSUR (Art. 86) | Bei Bedarf, mindestens alle zwei Jahre |
| Klasse IIb und III | PSUR (Art. 86) | Mindestens jährlich |
Praxistipps
- Struktur vor Inhalt: Eine einheitliche Gliederung der Technischen Dokumentation nach Anhang II erleichtert Benannten Stellen die Prüfung und Ihnen die Pflege.
- PMS mit Leben füllen: Ein PMS-Plan, der nur auf dem Papier existiert, ist ein häufiger Befund. Legen Sie Datenquellen, Verantwortliche und Auswertungsrhythmus konkret fest.
- Rückkopplung sicherstellen: Erkenntnisse aus PMS und Vigilanz müssen nachweisbar in Risikomanagement und klinische Bewertung einfließen.
- PRRC einbinden: Die verantwortliche Person muss die Konformität prüfen können – geben Sie ihr Zugriff auf alle relevanten Dokumente.
Weitere Hinweise für Medizintechnik-Unternehmen bietet die Seite Medizintechnik.
Häufige Fragen
Wie halte ich die Technische Dokumentation aktuell?
Legen Sie für jeden Teil der Dokumentation eine verantwortliche Person und Auslöser für Aktualisierungen fest – etwa Designänderungen, neue Normen, Erkenntnisse aus PMS oder Änderungen der Gebrauchsanweisung. Über Änderungsanträge und Freigaben bleibt jede Anpassung nachvollziehbar.
Gilt die MDR auch für Software?
Ja. Software mit medizinischer Zweckbestimmung ist ein Medizinprodukt und wird nach Regel 11 des Anhangs VIII klassifiziert, häufig mindestens in Klasse IIa. Zusätzlich sind Normen wie IEC 62304 für den Software-Lebenszyklus relevant.
Ist ISO 13485 für die MDR Pflicht?
Die MDR verlangt ein QM-System nach Art. 10 Abs. 9, schreibt ISO 13485 aber nicht ausdrücklich vor. Als harmonisierte Norm ist sie der übliche Weg, die Anforderungen nachzuweisen.
Was ist der Unterschied zwischen PMS-Bericht und PSUR?
Hersteller von Klasse-I-Produkten erstellen einen PMS-Bericht, Hersteller von Produkten der Klassen IIa, IIb und III einen regelmäßig aktualisierten Sicherheitsbericht (PSUR) mit Nutzen-Risiko-Bewertung.
Kann docxpert Meldungen an Behörden übermitteln?
Nein. Meldungen an Behörden und Registrierungen in EUDAMED erfolgen über die offiziellen Kanäle. docxpert dokumentiert das Vigilanzverfahren, die Bewertung und die Nachweise.
Wie lange muss die Technische Dokumentation aufbewahrt werden?
Mindestens zehn Jahre nach dem Inverkehrbringen des letzten Produkts, für implantierbare Produkte mindestens fünfzehn Jahre. In docxpert bleiben alle freigegebenen Versionen mit Audit-Trail erhalten; ältere Fassungen werden archiviert statt gelöscht.
Wer braucht eine verantwortliche Person nach Art. 15?
Jeder Hersteller muss mindestens eine Person mit der erforderlichen Fachkompetenz benennen. Kleinst- und Kleinunternehmen dürfen diese Person dauerhaft extern hinzuziehen.
Gibt es für die MDR eine automatische Gap-Analyse?
Derzeit ist für die MDR kein eigener Anforderungskatalog hinterlegt. Die Gap-Analyse für ISO 13485 deckt die QM-Anforderungen ab, und die 30 Vorlagen zeigen ihre Zuordnung zu MDR-Artikeln und Anhängen.
Wie halte ich technische Dokumentation über mehrere Produktvarianten konsistent?
Definieren Sie, welche Informationen für alle Varianten gemeinsam gelten und welche Unterschiede eine eigene Begründung oder Prüfung benötigen. Eine Produktfamilienstruktur kann Wiederholungen vermeiden, darf aber keine variantenspezifischen Merkmale, Zweckbestimmungen oder Risikobewertungen verdecken. Verknüpfen Sie jede relevante Änderung mit den betroffenen Abschnitten, Prüfberichten, Kennzeichnungen und Freigaben. Nutzen Sie eine kontrollierte Änderungsbewertung, damit Design-, Herstellungs- und Überwachungsinformationen nicht auseinanderlaufen. Prüfen Sie vor einer Aktualisierung, ob abhängige Dokumente wie Gebrauchsanweisungen und PMS-Unterlagen ebenfalls betroffen sind. Halten Sie die zugrunde liegende Revision und den Freigabestatus deutlich fest, damit Teams nicht versehentlich veraltete Nachweise verwenden. Die konkrete Struktur sollte zu Produkt und regulatorischer Rolle passen und fachlich durch die verantwortlichen Personen geprüft werden.